0.16.6 文档
全站目录 · 按任务查找
安装与环境准备
本页完成安装和环境确认,然后选择一个模块逐步学习;不要求先读完全部功能参考。
安装并确认环境
需要R ≥4.1.0、ggplot2 ≥4.0.0。安装和示例均对应v0.16.6。
代码
install.packages(c("remotes", "dplyr", "purrr", "tidyr"))
remotes::install_github("DangJem/ggchord@v0.16.6")
library(ggchord)
packageVersion("ggchord")
你正在使用哪个版本?
基础安装和示例对应 ggchord 0.16.6。上面的安装命令固定到该版本的正式标签;发布资产可在 GitHub Releases 查阅。 如果你使用的是源码 checkout,在仓库根目录运行:
代码
install.packages("pkgload")
pkgload::load_all(".")
packageVersion("ggchord")
选择与你手中源码相符的加载方式,不需要同时运行两条安装路径。复现图时记录包版本。 本教程不需要可选的 Bioconductor 或 Biopython 依赖。
支持证据
声明下限为 R 4.1.0、ggplot2 4.0.0。发布检查及实际平台版本记录在正式验收中,不代表所有依赖组合均获认证。可选读取器需要其文档列出的依赖。
选择一条学习路线
- 模块一『弦图』:先认识三张表,再读导入、骨架、图层与参数。
- 模块二『共线性图』:复用弦图数据,再替换坐标、路由与局部比较。
- 模块三『质粒图』:从单序列与DNA开始,再逐层添加,遍历13个参考案例。
建议从弦图开始,符合ggchord的发展顺序。完整学习地图见全部教程。下面的两序列练习仅用于快速确认环境,不代替三个模块的递进课程。
输入表先看哪些列?
序列表最少accver和length;连接表最少两个ID及四个端点;基因表最少accver/start/end/strand。模块一的第一课提供真实表格、可选列与BLAST命名说明。
可选:快速确认一次绘图
运行整个折叠块,再查看图片。原始记录来自随包数据,不需要BLAST或外部文件。
准备代码 · 在本页运行一次
代码
library(ggchord)
library(dplyr)
data(seq_data_example)
data(gene_data_example)
data(ribbon_data_example)
ids <- c("MT108731.1", "MT118296.1")
first_sequences <- seq_data_example |>
  filter(accver %in% ids) |>
  select(accver, length)
first_genes <- gene_data_example |>
  filter(accver %in% ids) |>
  transmute(accver, start, end, strand = source_strand)
first_links <- ribbon_data_example |>
  filter(qaccver %in% ids, saccver %in% ids) |>
  select(qaccver, saccver, qstart, qend, sstart, send)

first_colours <- setNames(c("#E64B35", "#233E4A"), ids)
p_first <- ggchord(
  seq_data = first_sequences, ribbon_data = first_links,
  gene_data = first_genes
) +
  geom_link_ribbon(fill = "#82B6AD", alpha = .55) +
  geom_seq(colour = "#233E4A", show.legend = FALSE) +
  geom_gene(aes(gene_fill = accver), position = position_strand(.10), width = .045) +
  geom_seq_label(size = 4) +
  coord_collinear() +
  scale_gene_fill_manual(
    values = first_colours, name = "Sequence",
    guide = guide_ggchord_legend(nrow = 1, theme = theme(
      legend.title = element_text(size = 13, face = "bold"), legend.text = element_text(size = 11),
      legend.key.width = unit(9, "mm"), legend.key.height = unit(5, "mm"), legend.margin = margin(l = 7, unit = "mm")
    ))
  ) +
  scale_seq_position_continuous(n.breaks = 3, minor_breaks = NULL) +
  theme_ggchord_publication(axis.text = element_text(size = 11)) +
  theme(
    legend.position = "bottom",
    plot.background = element_rect(fill = "#FFFCF5", colour = NA),
    panel.background = element_blank()
  )
p_first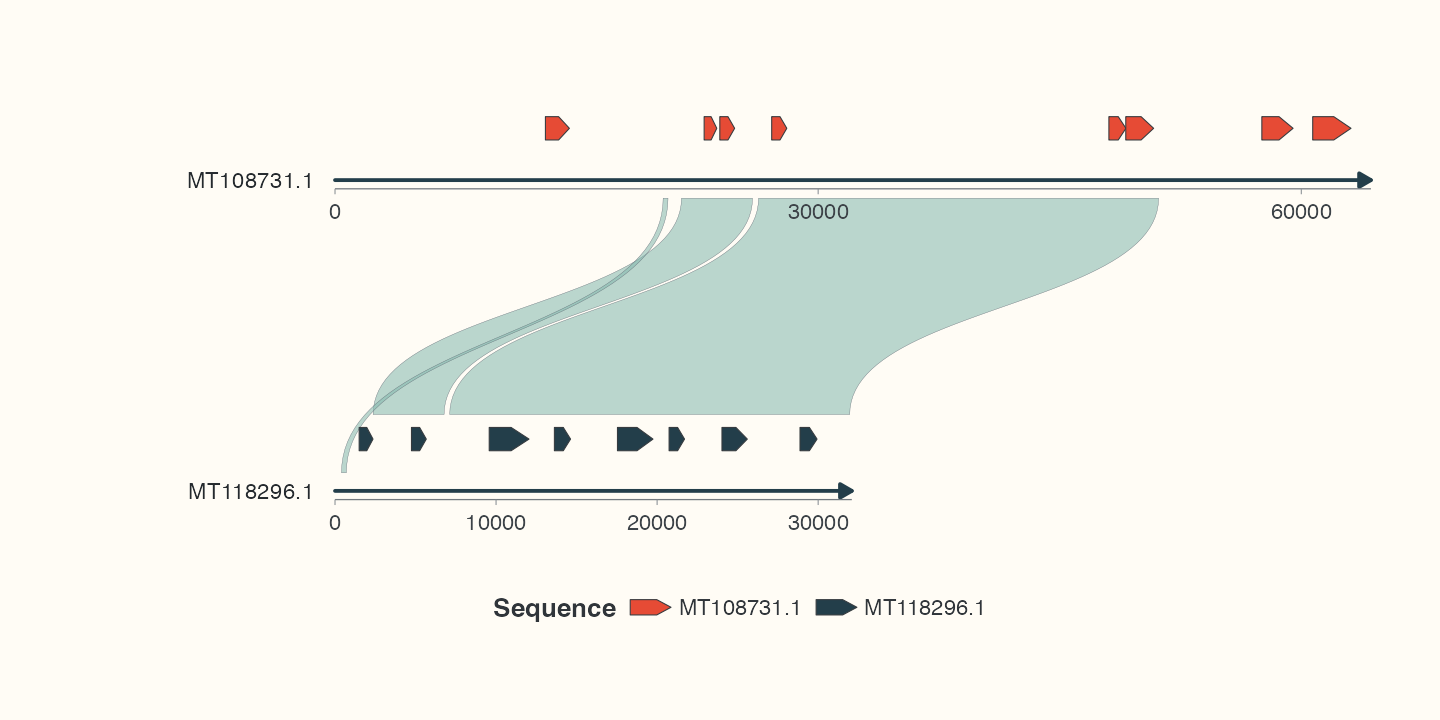
如何阅读这个快速结果
箭头保留真实链方向,颜色只区分所属序列;连线是已有比对区间,绘图没有生成新的同源结论。该小图选择线性视图便于读位置;完整弦图教学从序列骨架开始。
可选:保存快速结果
仅当上方代码已运行、p_first已创建时执行:
代码
ggsave("first-comparison.png", p_first, width = 10, height = 5, units = "in", dpi = 144)预览与保存使用相同10×5 in尺寸,参见输出。
常见运行问题
找不到对象时,检查是否运行了本页准备;找不到函数时先确认版本。保存位置由getwd()决定。其他格式的可选依赖只在相应专题需要,基础模块不要求安装Bioconductor或Biopython。