章节与参考
模块一 · 多序列关系 · 第 11 节,共 16 节
1.10 Collinear:对齐与排列
准备数据与配置(展开)
R · 示例代码
chord_links <- head(ribbon_data_example, 1)先查看第一张共线性图,再用同一组真实输入观察对齐、锚点和方向。无需了解弦图。
1 输入与默认左对齐
本页独立加载随包四条完整序列及其真实比对。序列表必须有 accver、length;连接表必须有两个 ID 及 query/subject 的起止位置,单位为 bp,一基闭区间。保留反向端点,不先排序。
R · 示例代码
library(ggchord)
seqs_align <- seq_data_example[c("accver", "length")]
links_align <- ribbon_data_example[c("qaccver", "saccver", "qstart", "qend", "sstart", "send")]
base_align <- ggchord(seqs_align, ribbon_data = links_align) +
  geom_seq() +
  geom_link_ribbon() +
  geom_seq_label()
p_alignleft <- base_align + coord_collinear(align = "left")
view_ggchord(p_alignleft, width = 9, height = 6, units = "in")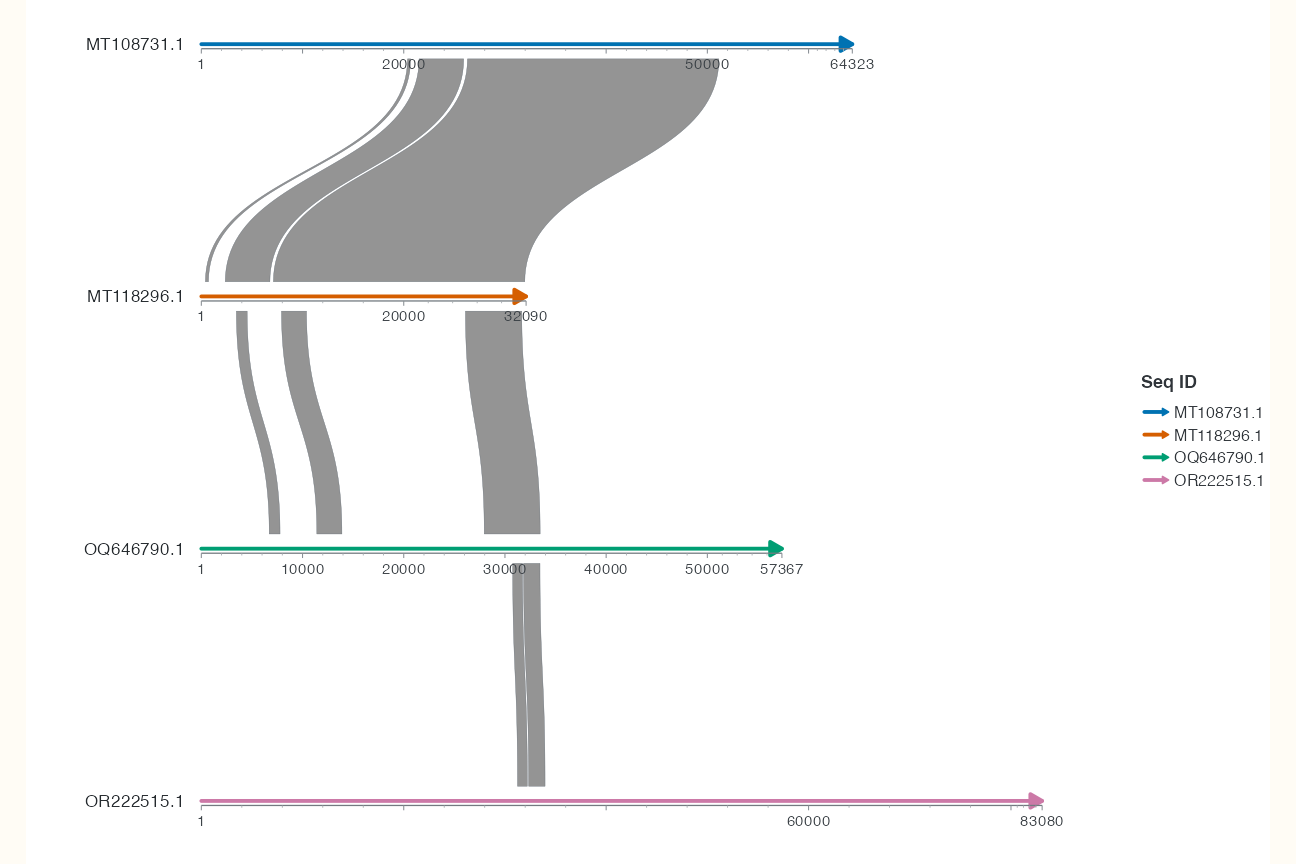
base_align 保留数据与图层,后续仅替换坐标系。默认 align = "left"、anchor = NULL、orientation = "manual"。横向长度使用共同尺度,短序列不会被拉伸至相同长度。
2 只改变对齐方式
R · 示例代码
p_aligncenter <- base_align + coord_collinear(align = "center")
view_ggchord(p_aligncenter, width = 9, height = 6, units = "in")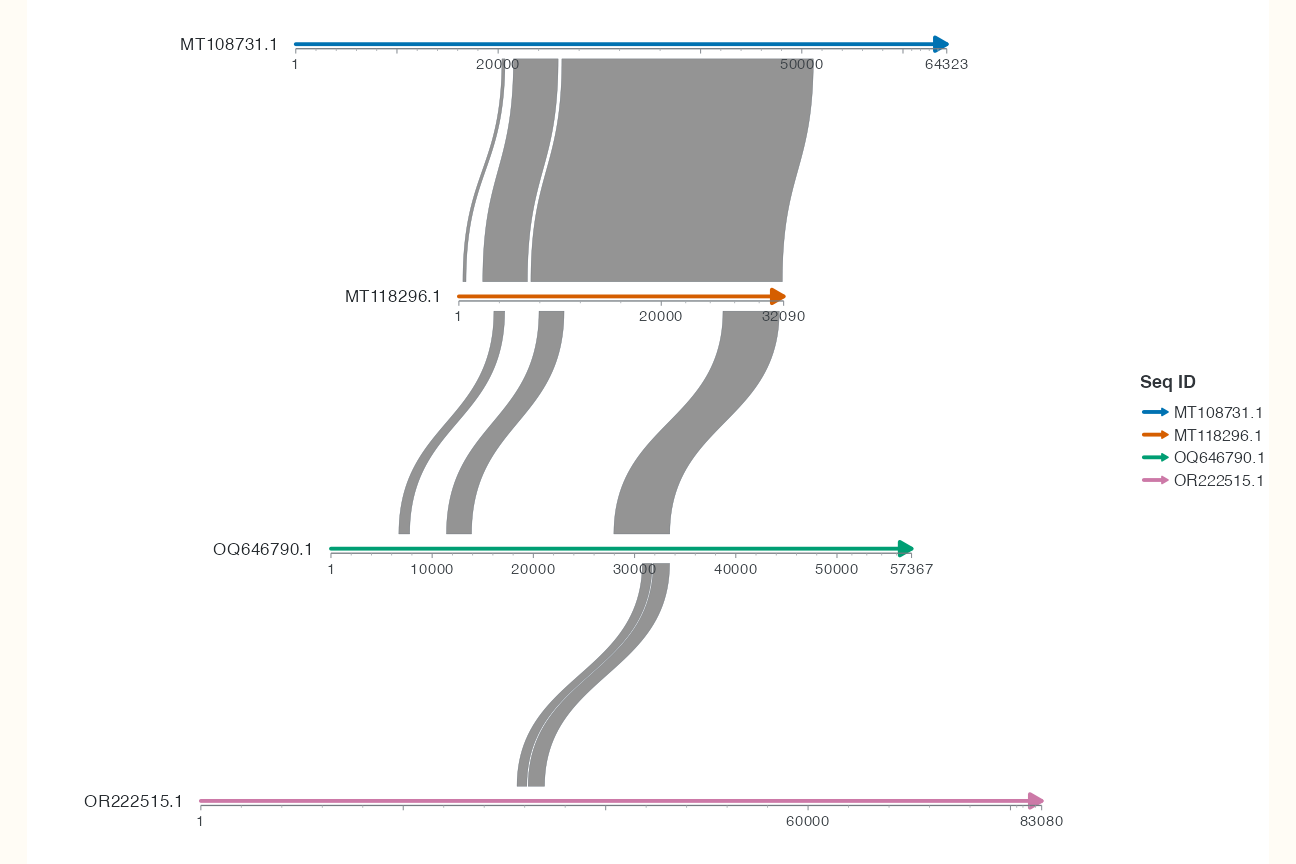
四条完整序列的中点对齐。每条序列的显示平移不同;比对端点在其骨架上的位置没有改变。
R · 示例代码
p_alignright <- base_align + coord_collinear(align = "right")
view_ggchord(p_alignright, width = 9, height = 6, units = "in")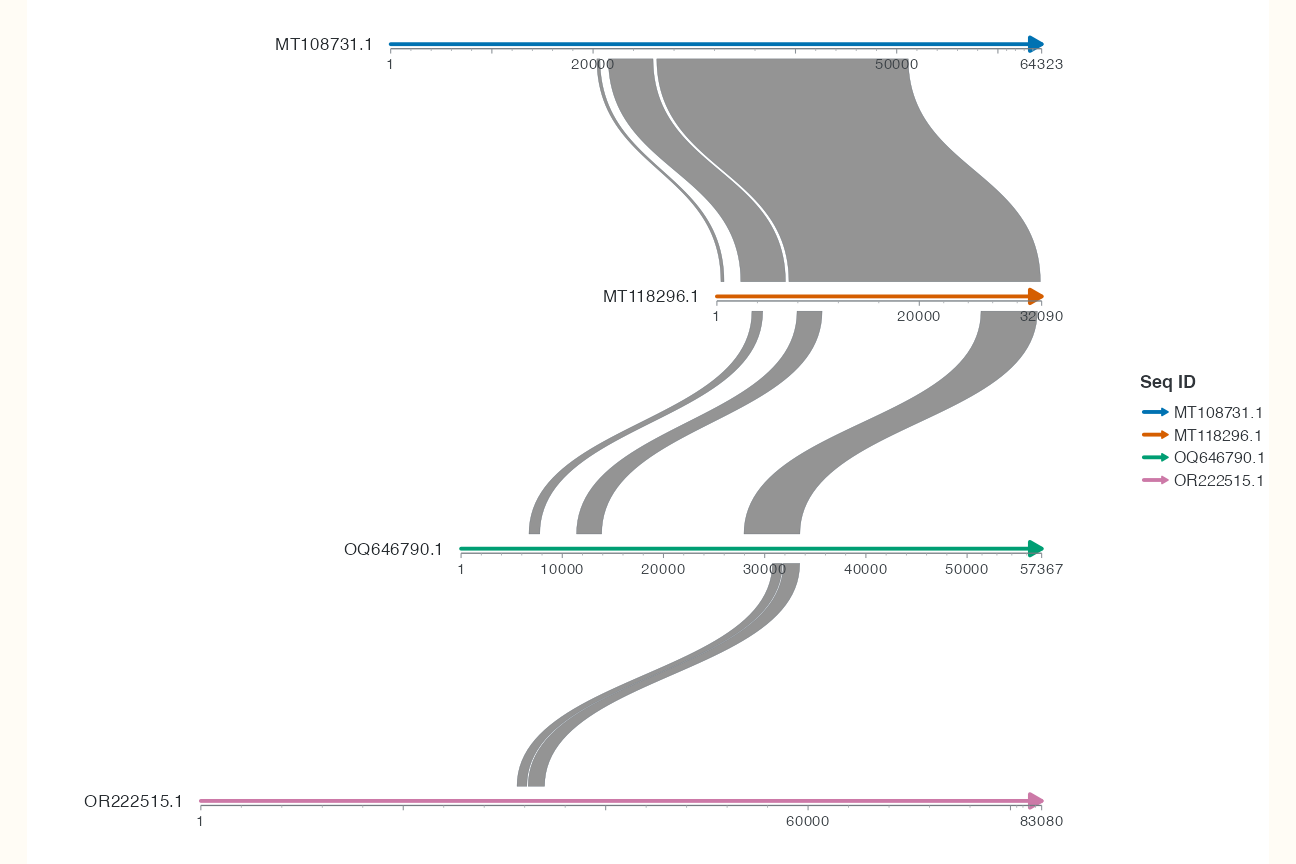
右端对齐。三幅图均为 9 × 6 英寸,数据、图层、行顺序与方向相同。比较的是横向平移,不是新的比对结果。
3 给每条序列一个锚点
R · 示例代码
anchors <- setNames(seqs_align$length / 2, seqs_align$accver)
p_alignanchor <- base_align + coord_collinear(align = "left", anchor = anchors)
view_ggchord(p_alignanchor, width = 9, height = 6, units = "in")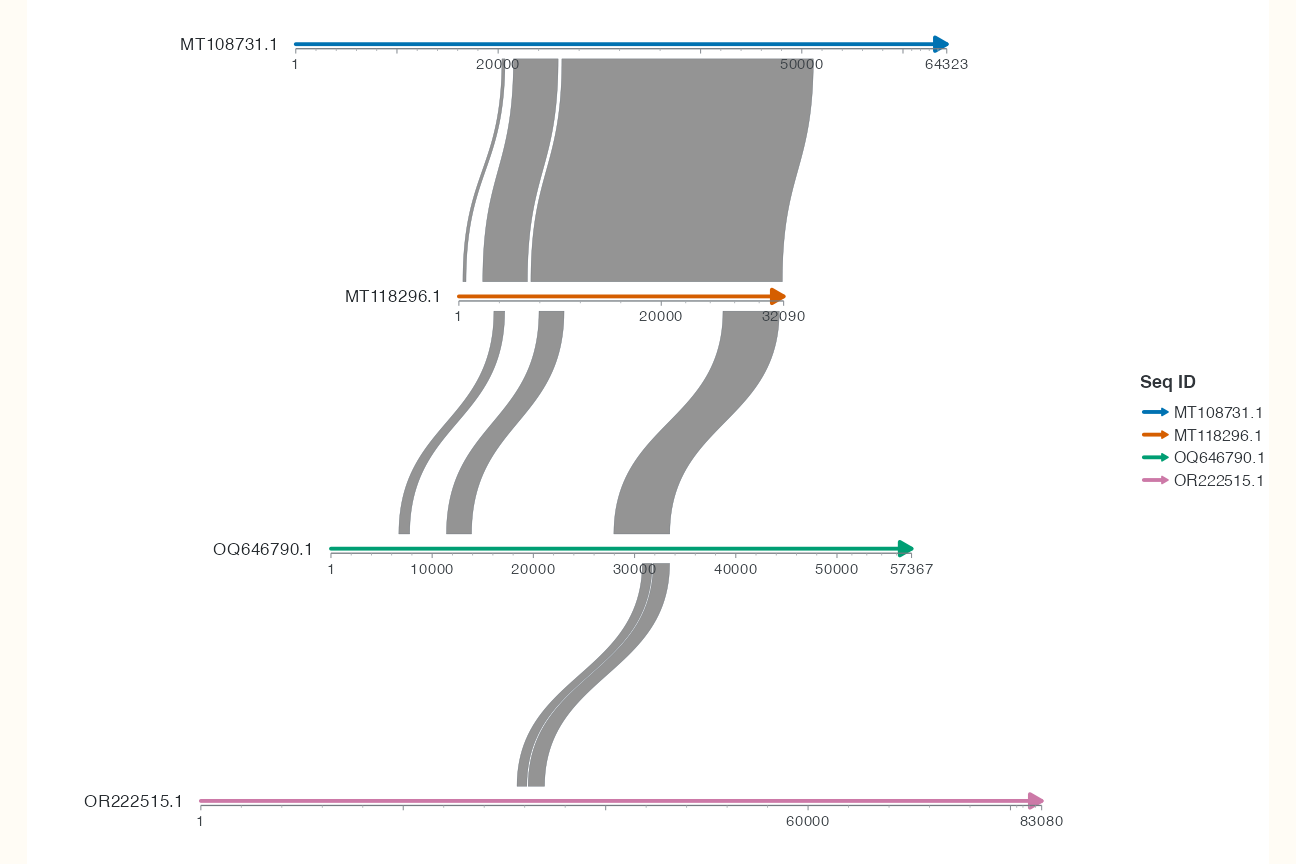
与左对齐基线相比,仅增加 anchor。这个命名向量以 accver 为键,数值是源序列中点,因而在本例与完整序列居中有相同效果。它只是几何示范;科研中应从已确认的共同位点构造锚点。
也可给 accver, position 或 accver, start, end 数据框。每条显示序列恰有一个锚点,缺失或重复会报错。区间锚点由 align 选择显示左端、中点或右端;这是应用显示方向后的边缘。多拷贝基因须先明确选择哪一份。
4 自动选择显示方向
R · 示例代码
p_alignauto <- base_align + coord_collinear(orientation = "auto", min_support = 0.1)
view_ggchord(p_alignauto, width = 9, height = 6, units = "in")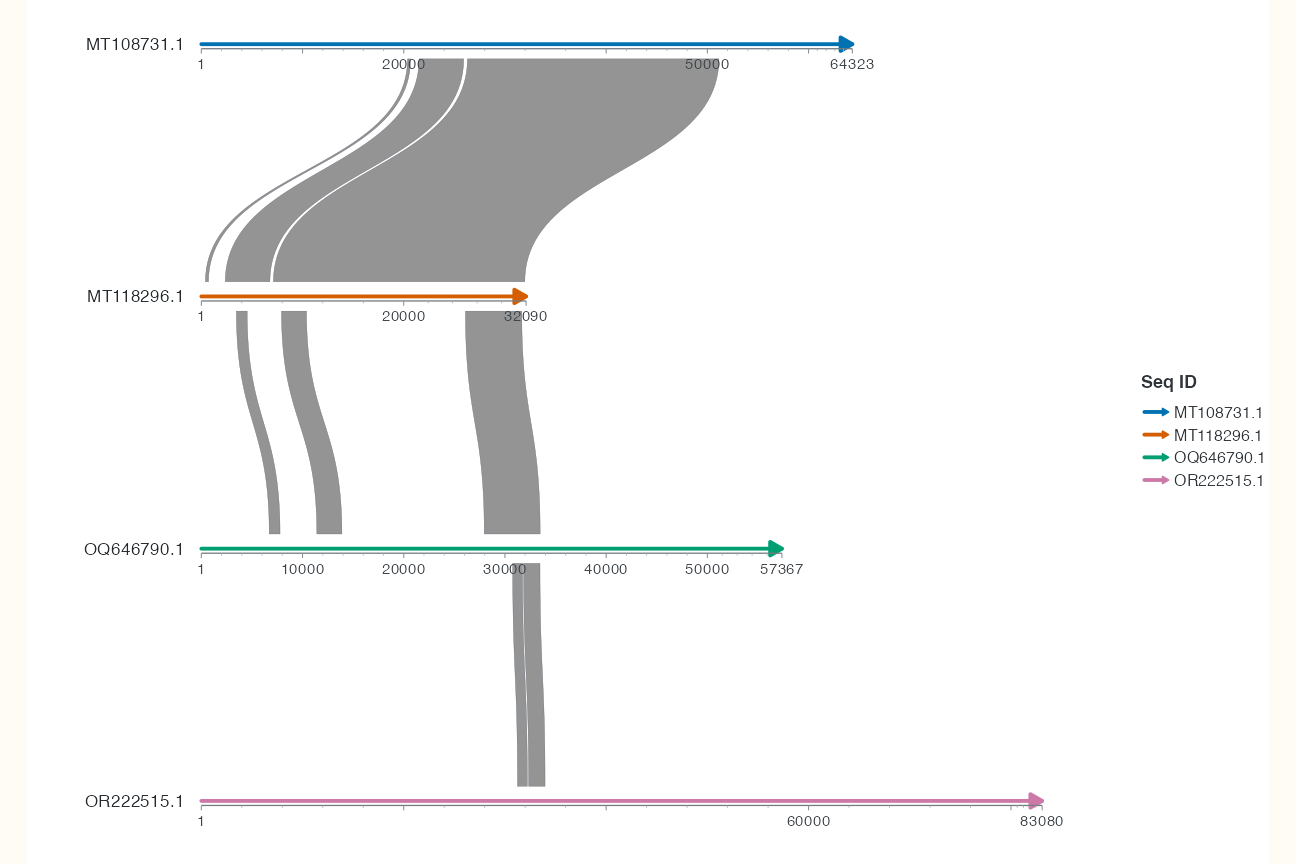
与左对齐基线相比仅启用 orientation = "auto",min_support = 0.1 显式重述默认阈值。算法按已有连接对前面显示行的支持选择方向,第一条序列固定参照。阈值为正反支持差的绝对值除以支持总量,范围 0–1;平局、支持不足或无连接时保留初始方向。若图与手动基线相同,可能是当前证据支持初始方向,不代表自动设置没有执行。检查 export_ggchord_layout() 的诊断,不能由图看起来整齐就认定方向正确。
| 概念 | 数据或设置 | 意义 |
|---|---|---|
| 原始序列方向 | FASTA 的记录顺序 | 输入坐标的参照 |
| 基因生物学链 | 注释的 strand
|
相对原序列的转录方向 |
| 比对方向 | query/subject 端点递增或递减 | 两区间的相对匹配方向 |
| 显示方向 |
seq_orientation 或自动方向 |
图中如何摆放序列 |
显示翻转不改写原始链,也不能单独作为真实基因组倒位的结论。手动设置 geom_seq(seq_orientation = ...) 时不要再启用自动方向。
5 参数选择与组合边界
| 参数 | 默认值 | 类型、作用与限制 |
|---|---|---|
align |
"left" |
left/center/right;对齐完整序列或锚区间 |
anchor |
NULL |
命名数值向量或表;不裁剪数据 |
orientation |
"manual" |
manual/auto;自动与显式序列方向冲突 |
min_support |
0.1 |
0–1 的数值;控制方向证据阈值,不是 identity 门槛 |
segments |
NULL |
显式窗口表;不能与 anchor 或 auto 同用 |
segment_gap |
100 |
正数,按 bp 显示尺度预留断点空间,不是缺失长度 |
这些设置属于 coord_collinear(),不传给其他坐标模式。分段时由窗口表掌管方向,详见局部窗口。圆弧半径与曲率不能用于此模式。
6 操作示例和自己的数据
先只把 align 从 left 改成 right,观察短序列与最长序列的相对位置;再给每条序列选择一个有业务依据的锚点,解释为何可以比较。使用自己的 FASTA 长度和 BLAST/PAF 端点时先核对 ID、单位、完整长度及反向端点,见数据导入。
没有连接时先查端点和相邻行筛选,见跨行连接。接下来了解局部窗口与分段,完整参数见 coord_collinear()。
7 增加行距
R · 示例代码
p_linear_gap <- ggchord(seq_data = seq_data_example) +
  geom_seq(seq_gap = c("MT108731.1" = 0.45)) +
  geom_seq_label() +
  coord_collinear() +
  geom_link_ribbon(data = chord_links)
view_ggchord(p_linear_gap, width = 8, height = 5, units = "in")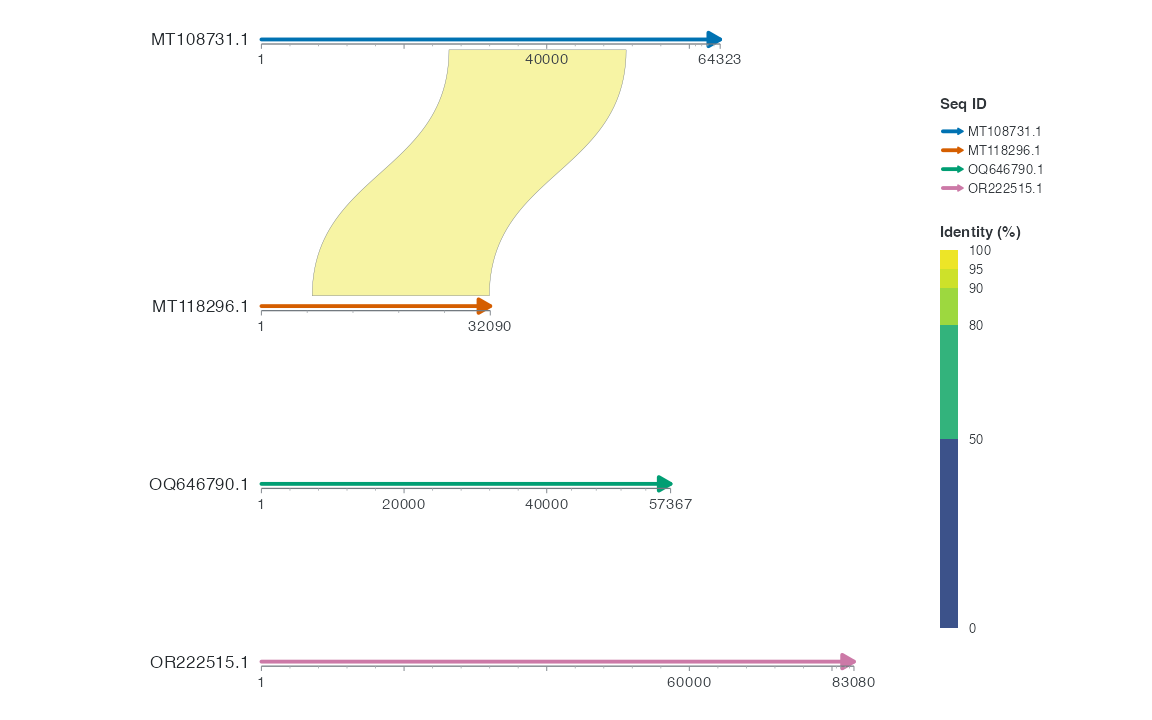
seq_gap 在共线性图中以最长骨架宽度为基准,默认是 0.30。只把 MT108731.1 下方的间隙设为 0.45,其余行距仍为 0.30。比对带仍连接相同的 bp 区间。