章节与参考
数据与工作流 · 第 8 节,共 12 节
6.7 BLASTp 蛋白比较
使用两份内置表比较四条完整蛋白,无需先下载文件或运行 BLASTp。蛋白骨架与连接端点均使用氨基酸坐标(aa)。
1 直接绘制 BLASTp 蛋白比对
protein_seq_data_example 包含三条 EMALE 蛋白和一条 Mavirus 蛋白。先查看标识、完整长度和单位:
R · 示例代码
protein_seq_data_example[c("accver", "length", "sequence_unit")]| accver | length | sequence_unit |
|---|---|---|
| BVI_029_0020 | 302 | aa |
| BVI_058_0011 | 302 | aa |
| E4-10_023_0015 | 306 | aa |
| ADZ16414.1 | 310 | aa |
长度分别为 302、302、306 和 310 aa,来自完整蛋白序列,不是命中的最大端点。sequence 列还保留完整氨基酸序列,这里只展示绘图需要的三列。
protein_ribbon_data_example 包含四条蛋白之间六对实际 BLASTp 比对。下面查看两端范围及一致性:
R · 示例代码
protein_ribbon_data_example[c("qaccver", "saccver", "qstart", "qend", "sstart", "send", "pident")]| qaccver | saccver | qstart | qend | sstart | send | pident |
|---|---|---|---|---|---|---|
| BVI_029_0020 | BVI_058_0011 | 1 | 302 | 1 | 302 | 99.007 |
| BVI_029_0020 | E4-10_023_0015 | 1 | 298 | 1 | 302 | 58.278 |
| BVI_029_0020 | ADZ16414.1 | 16 | 295 | 19 | 299 | 36.332 |
| BVI_058_0011 | E4-10_023_0015 | 1 | 298 | 1 | 302 | 58.609 |
| BVI_058_0011 | ADZ16414.1 | 16 | 295 | 19 | 299 | 36.897 |
| E4-10_023_0015 | ADZ16414.1 | 47 | 305 | 52 | 304 | 35.741 |
R · 示例代码
p_native_protein <- ggchord(protein_seq_data_example, protein_ribbon_data_example) +
  geom_seq() +
  geom_seq_label() +
  geom_link_ribbon() +
  geom_seq_scale(length = 50) +
  coord_collinear()
view_ggchord(p_native_protein, width = 8, height = 5, units = "in")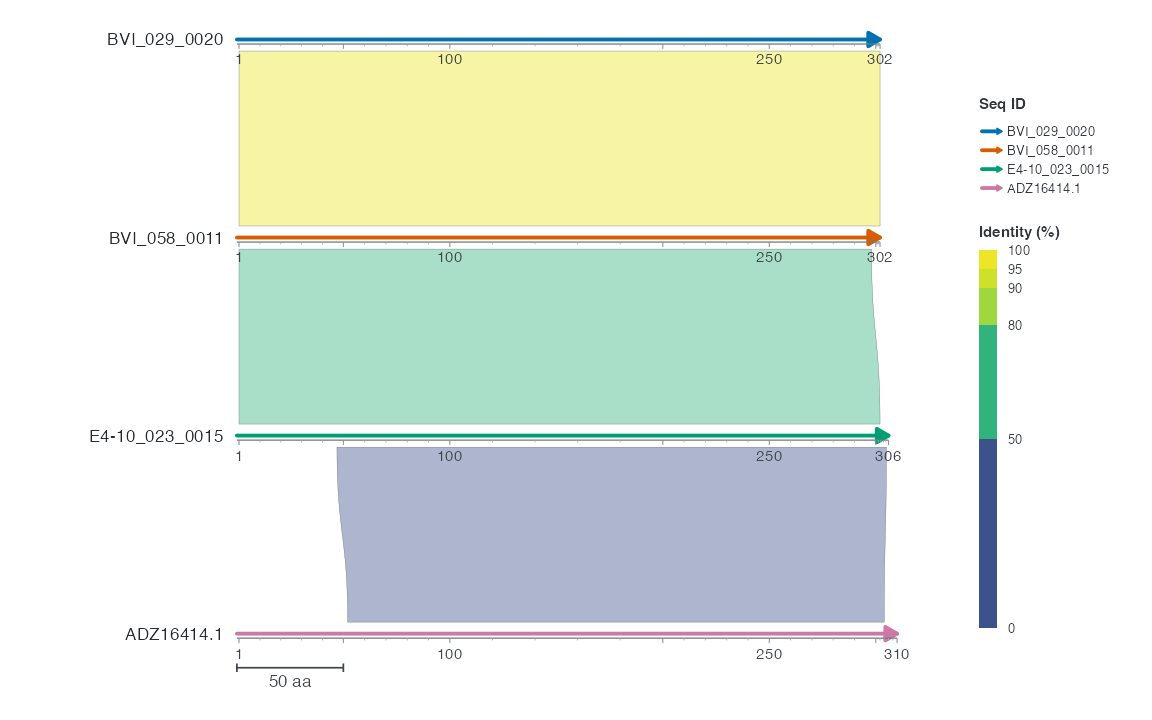
共线性布局默认连接相邻行,显示三条带;颜色表示一致性,下方标尺长 50 aa。前两条蛋白高度相似,后两对相邻比较更弱。表中区间包含两端,含缺口的比对保留两个端点范围。
改为弦图布局时,默认显示全部六对连接,可同时比较任意两条蛋白:
R · 示例代码
p_native_chord <- ggchord(protein_seq_data_example, protein_ribbon_data_example) +
  geom_seq() +
  geom_seq_label() +
  geom_link_ribbon() +
  coord_chord()
view_ggchord(p_native_chord, width = 7, height = 7, units = "in")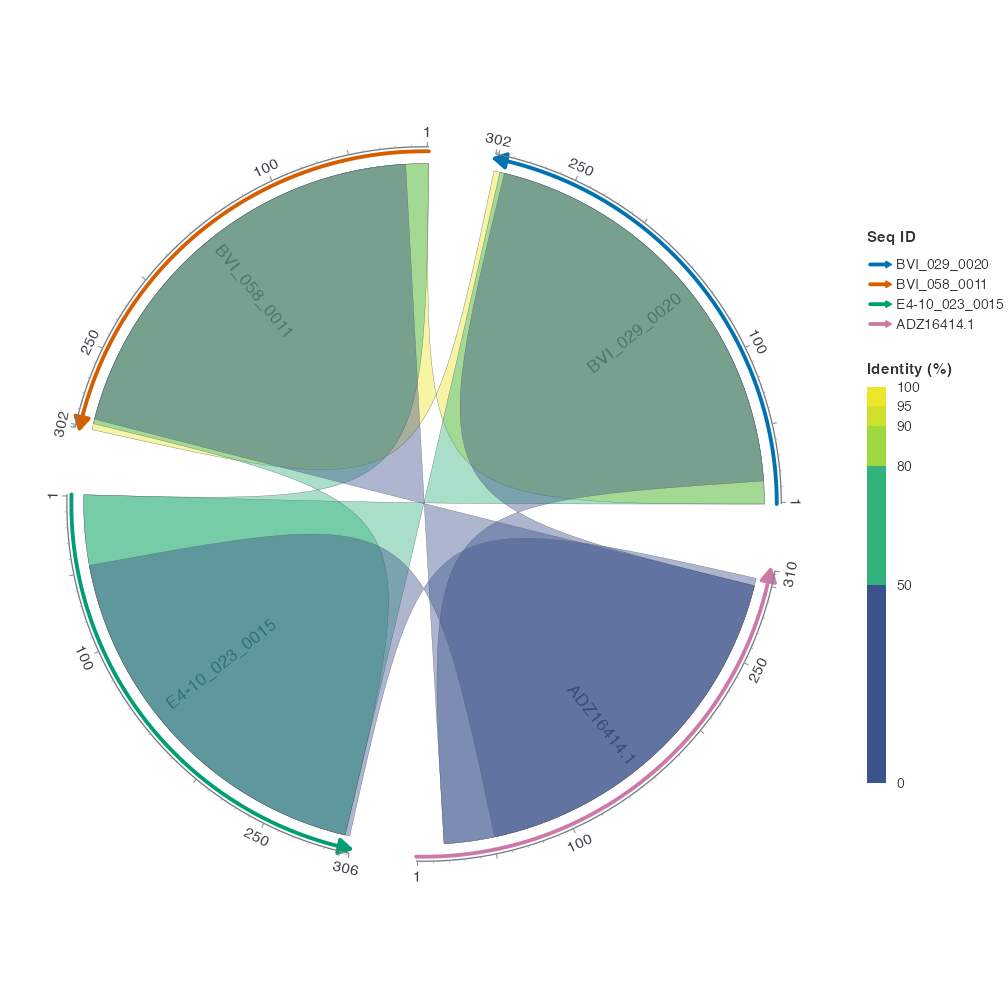
六对比对的一致性约为 35.7%–99.0%。图中颜色沿用默认的一致性标度,无需另外设置配色。
蛋白区间注释使用 geom_feature() 等通用图层,以氨基酸位点提供范围,并用 directionality = "none" 声明无方向区间。同一张图统一使用 aa 或 bp;blastx、tblastn 的两端单位不同,应先转换到统一坐标,或分别展示。基因箭头、引物与酶切图层用于核酸输入。圆形蛋白布局仅表示排列方式。
2 将蛋白命中显示在基因组上
如果需要在核酸骨架上定位命中,则提供已知 CDS 映射,将 aa 区间投影到 bp。下面另用 BVI_023A_0009 的源蛋白命中演示,先选出具有完整 CDS 的记录,再转换 query 端。此小节直接使用随包数据 sequence_detail_example,原始记录的来源见说明输入包。
R · 示例代码
protein_source <- sequence_detail_example$protein_hits
emale_source <- sequence_detail_example$source_coding_features
# 源注释声明完整的 Prodigal CDS,并使用第 11 号遗传密码表。
emale_coding <- emale_source |>
  filter(grepl("partial=00", attributes)) |>
  select(feature_id, accver, start, end, strand, phase)
emale_cds <- build_ggchord_cds(emale_coding, genetic_code = 11)
# 保留有已知完整 query CDS 的较强局部比对。
# 保留缺口信息,单侧范围投影不声明双端无缺口对应。
protein_kept <- protein_source |>
  filter(qaccver %in% emale_coding$feature_id, evalue <= 1e-10, length >= 50) |>
  arrange(desc(bitscore))
selected_hsp <- protein_kept |>
  slice_head(n = 1)
select(selected_hsp, qaccver, qstart, qend, length, evalue)| qaccver | qstart | qend | length | evalue |
|---|---|---|---|---|
| BVI_023A_0009 | 50 | 289 | 250 | 7.19e-53 |
| accver | start | end | strand |
|---|---|---|---|
| BVI_023A | 7181 | 7900 | - |
| 项目 | 结果 |
|---|---|
| 原始 BLASTp 比对记录数 | 2948 |
| 具有完整注释的查询 CDS 数 | 24 |
| 明确筛选后保留的查询 HSP 数 | 3 |
| 所选查询起点(aa) | 50 |
| 所选查询终点(aa) | 289 |
| 投影后的查询范围行数 | 1 |
氨基酸范围 50–289 投影后对应 BVI_023A 的 7,181–7,900 bp,方向为负链。单侧范围投影可保留有缺口 HSP 的覆盖范围。需要连接两端基因组时,还应提供 subject 的 CDS 模型;双端无缺口投影见CDS 投影。
3 数据来源
内置蛋白标识为 BVI_029_0020、BVI_058_0011、E4-10_023_0015 和 ADZ16414.1。完整 FASTA 来自公开 EMALE/Mavirus 数据,采用 NCBI BLASTp 2.17.0+ 实际计算全对全比对,每对保留一个 HSP;原始文件保留自身命中及两个比较方向,共 16 行。说明表按序列表顺序为六对各保留一个方向,未修改端点或一致性。
输入包的 examples/protein/ 保留完整 FASTA、原始 BLASTp 结果及 sources.json 来源哈希;数据生成规则见 data-raw/prepare-bundled-proteins.py 和 data-raw/generate_protein_data.R。绘图直接使用内置对象,无需安装 BLASTp。
4 检查要点
核对完整长度、命中端点与单位。原生蛋白图以 aa 为轴;定位到基因组时使用 CDS 模型投影到 bp。保存前用 view_ggchord() 检查目标尺寸。