章节与参考
模块二 · 单序列圆图 · 第 9 节,共 12 节
2.8 限制酶搜索、切点与标签
下载 R 脚本包含本页准备与全部步骤。文件示例须先下载输入;预览和保存调用保留。
搜索切点与选择显示集合是两步。用相同三个 pUC19 命中比较引线、文字内容、顺序和内外侧,不修改 DNA 或切点。
1 保留真实切点与搜索条件
本页独立运行。显式使用 EcoRI、BamHI、HindIII 和 methylation=“none”;这是搜索条件,不是样品甲基化测量。enzyme_site_count 针对完整输入序列,筛选显示行后仍保留该统计。
R · 示例代码
finish_sites <- find_restriction_sites(finish_dna,
  enzymes = c("EcoRI", "BamHI", "HindIII"), methylation = "none")
R · 示例代码
finish_sites[c("enzyme", "position", "enzyme_site_count", "methylation_status")]| enzyme | position | enzyme_site_count | methylation_status |
|---|---|---|---|
| EcoRI | 396 | 1 | unknown |
| BamHI | 417 | 1 | unknown |
| HindIII | 447 | 1 | unknown |
2 同一切点比较引线
radial 默认根据文字框与圆周顺序排布,必要时使用短径向段与扇形引线;elbow 用一个折点,straight 连接切点短线端与最终文字边缘。三图只改 leader,位置和标签分组相同。
R · 示例代码
p_comparerestrictionradial <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "radial")
view_ggchord(p_comparerestrictionradial, width = 9, height = 8, units = "in")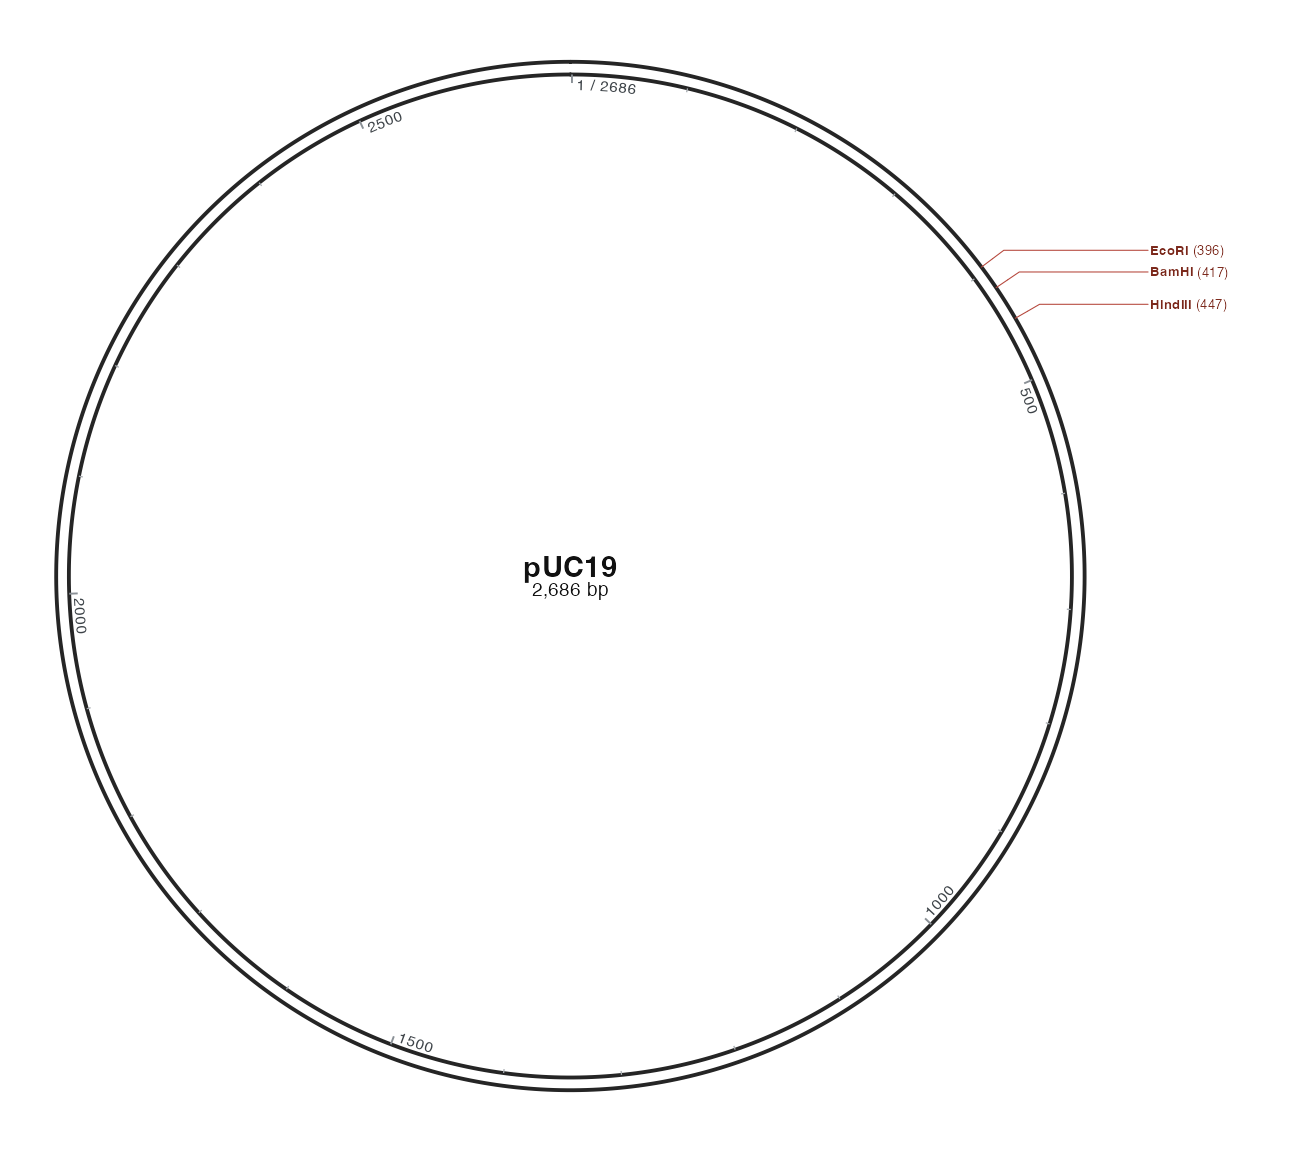
R · 示例代码
p_comparerestrictionelbow <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "elbow")
view_ggchord(p_comparerestrictionelbow, width = 9, height = 8, units = "in")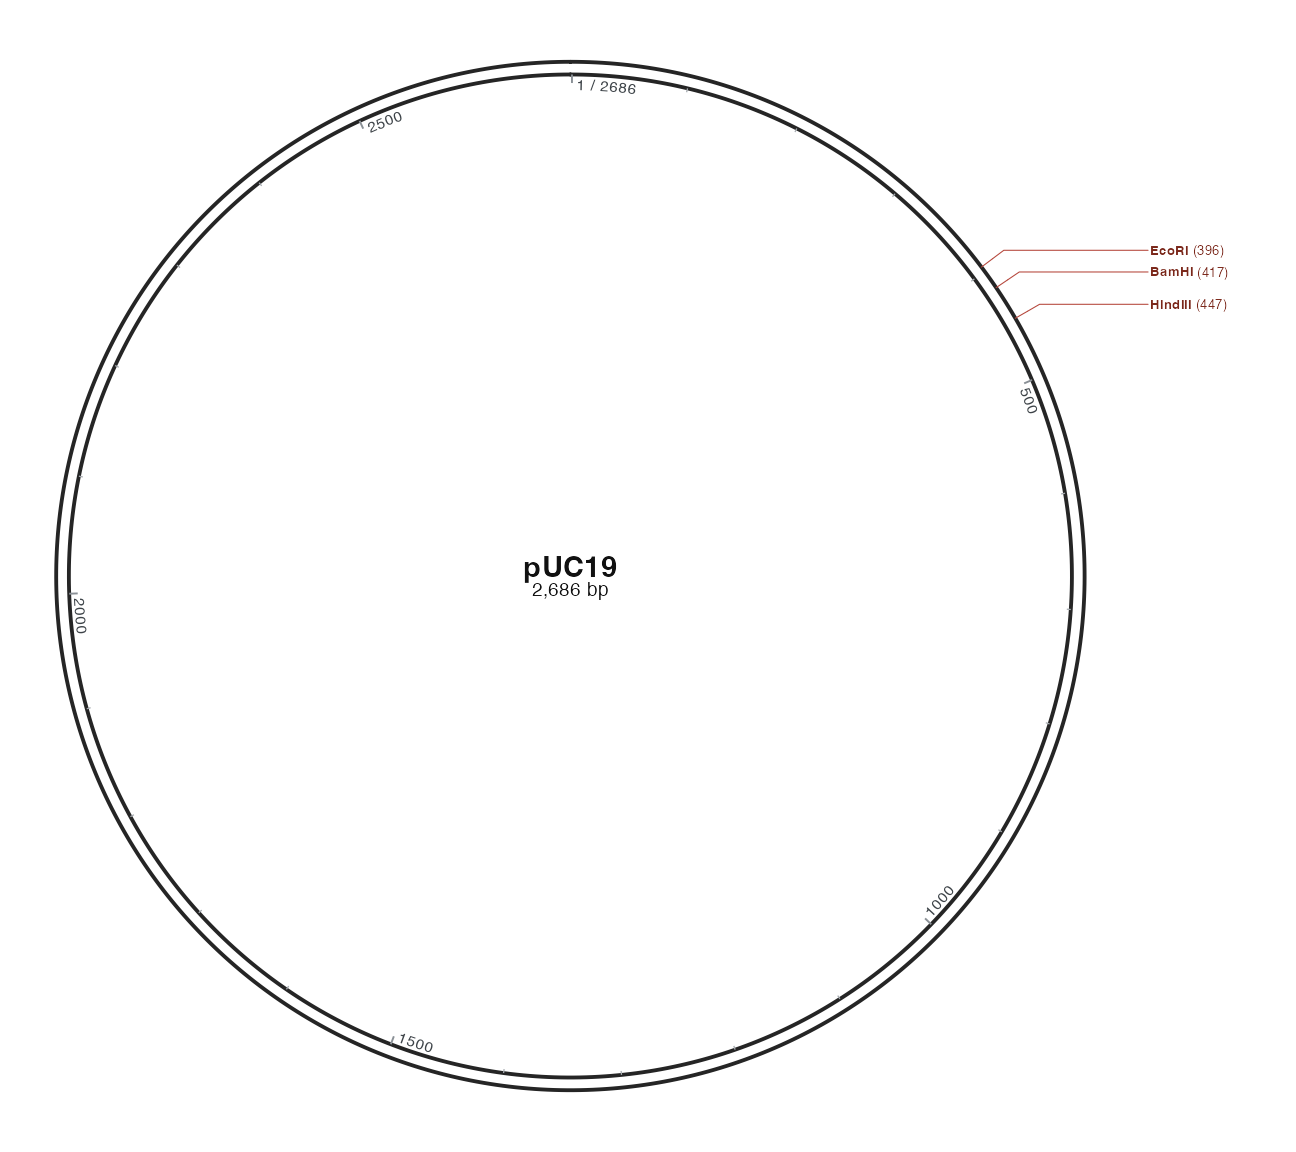
R · 示例代码
p_comparerestrictionstraight <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "straight")
view_ggchord(p_comparerestrictionstraight, width = 9, height = 8, units = "in")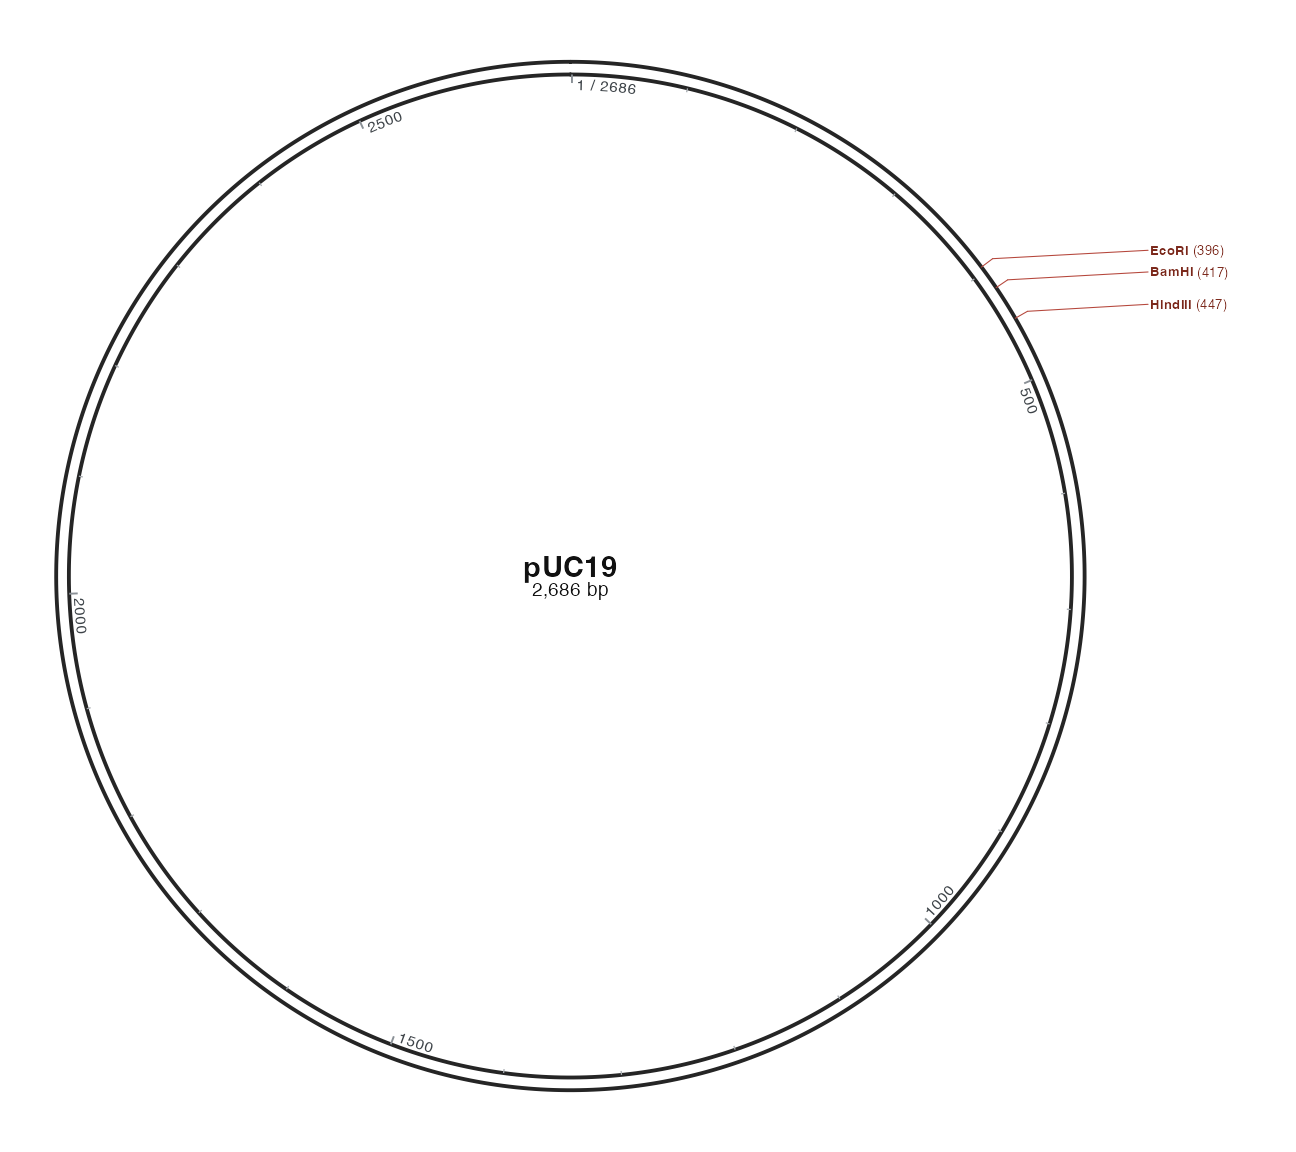
3 内容、顺序与侧向分别改变
以下每幅都回到 radial 基线,分别只改 label_style、label_order 或 label_side。酶名加粗默认表示它在完整输入序列中只切一次;显式 fontface 会替代该自动区别。位置来自实际切割结果,不是识别区间中点。
R · 示例代码
p_comparerestrictionenzyme <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "radial", label_style = "enzyme")
view_ggchord(p_comparerestrictionenzyme, width = 9, height = 8, units = "in")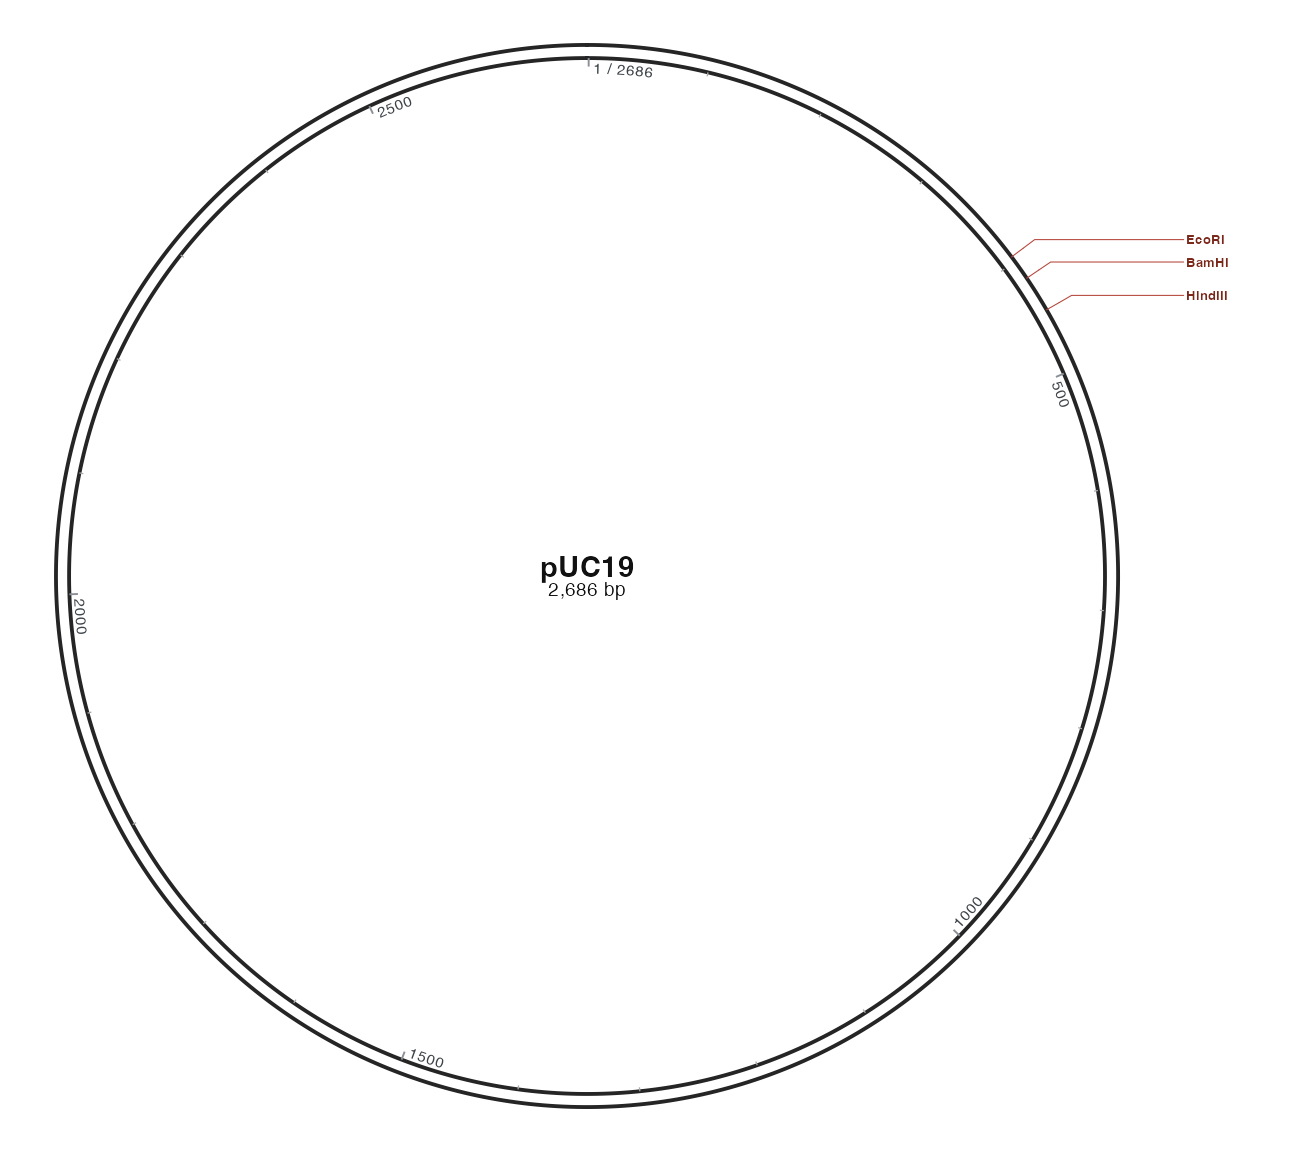
R · 示例代码
p_comparerestrictionposition <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "radial", label_style = "position")
view_ggchord(p_comparerestrictionposition, width = 9, height = 8, units = "in")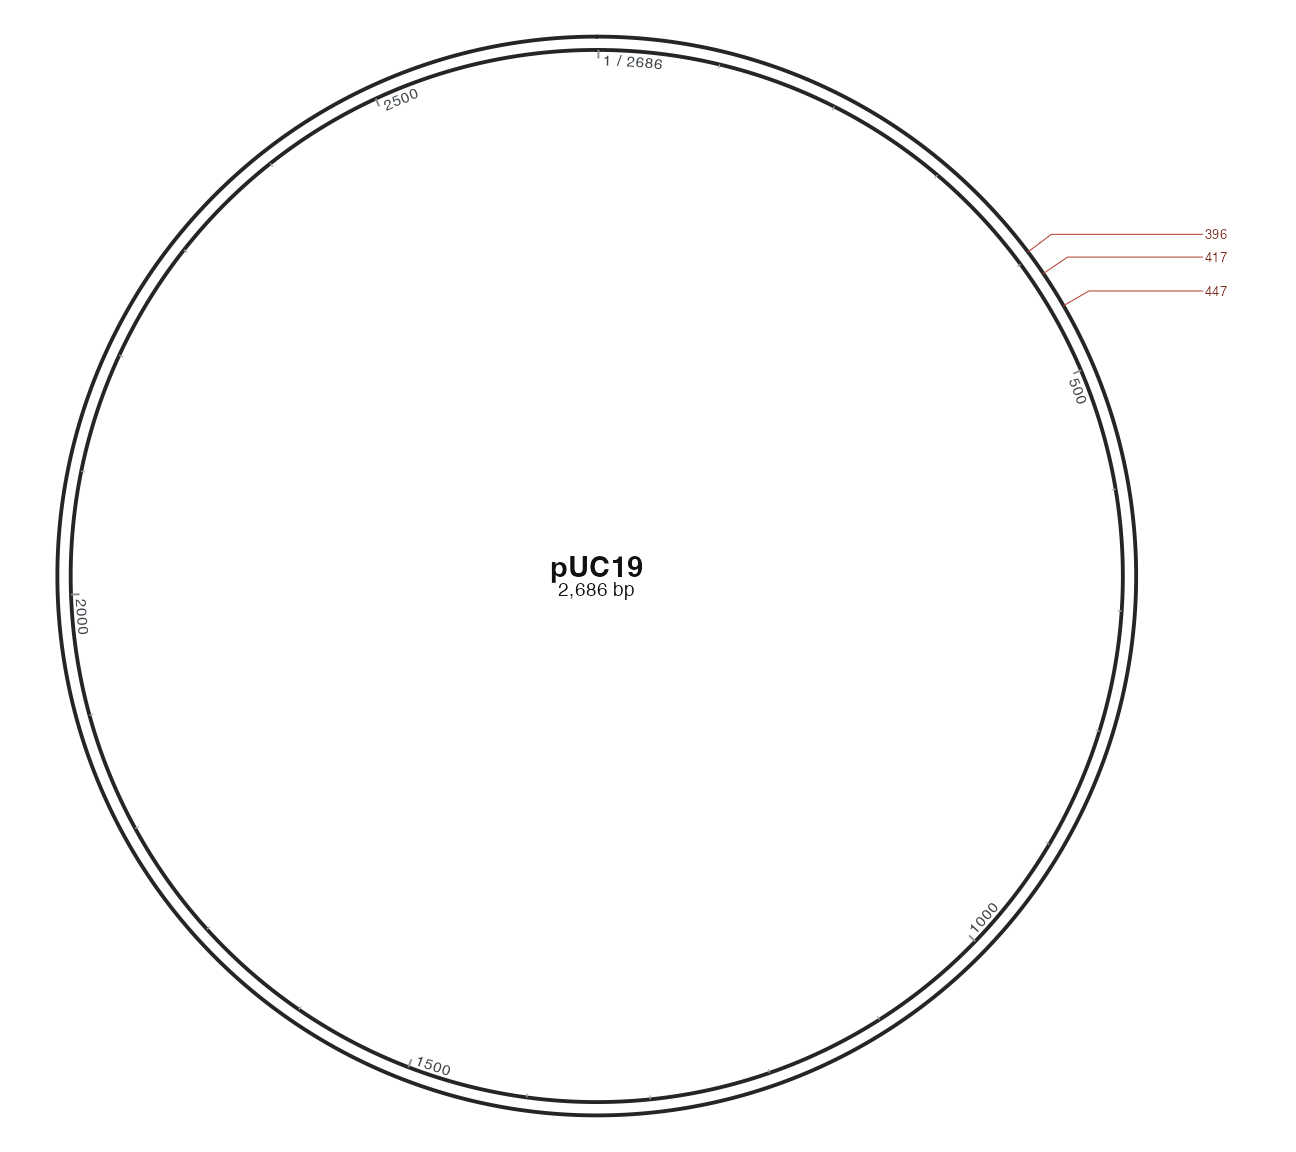
R · 示例代码
p_comparerestrictionorder <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "radial", label_order = "position_enzyme")
view_ggchord(p_comparerestrictionorder, width = 9, height = 8, units = "in")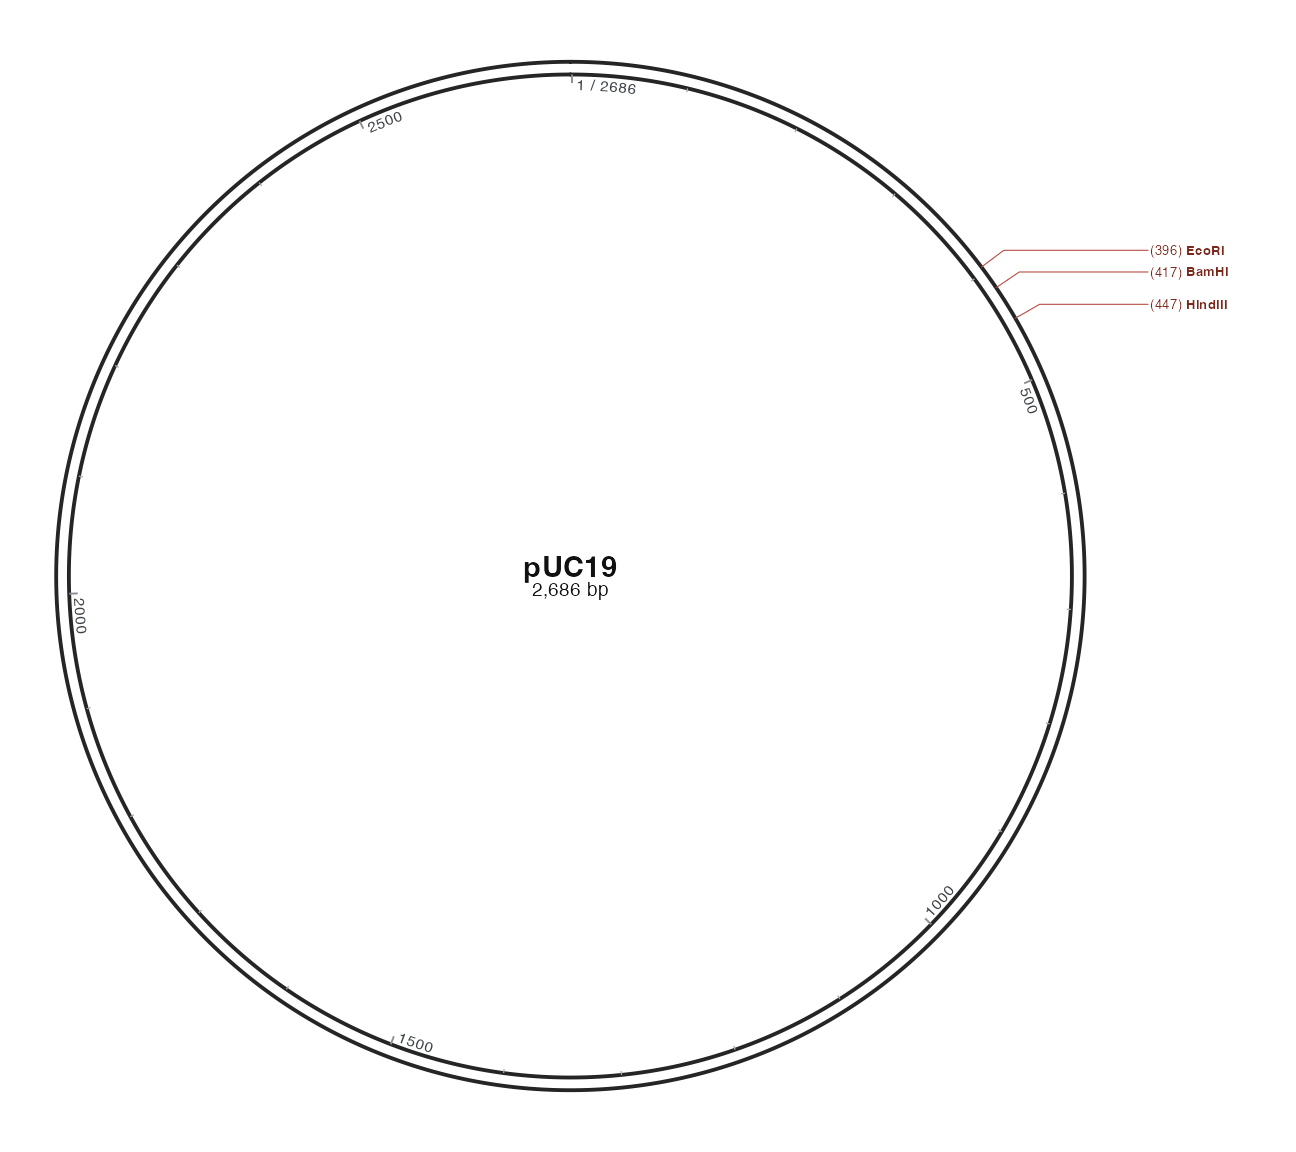
R · 示例代码
p_comparerestrictioninside <- finish_recognition_base +
  geom_restriction_site(data = finish_sites, leader = "radial", label_side = "inside")
view_ggchord(p_comparerestrictioninside, width = 9, height = 8, units = "in")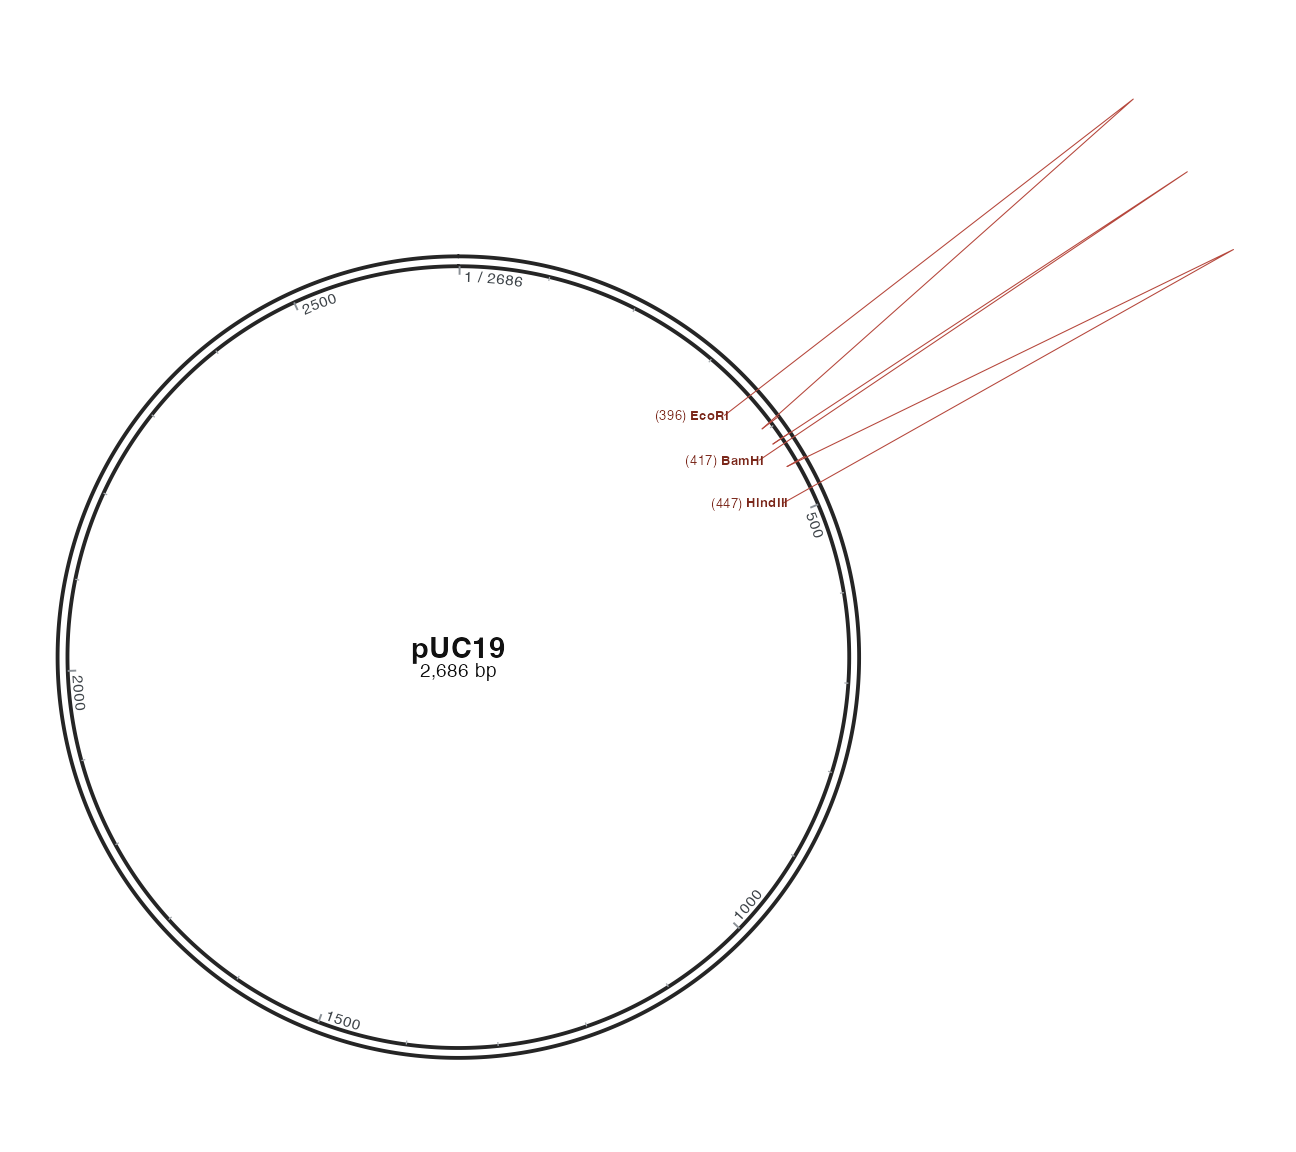
4 关键参数与筛选含义
| 参数 | 默认 | 作用 |
|---|---|---|
| label_style | enzyme_position | enzyme_position/enzyme/position |
| label_order | auto | auto/enzyme_position/position_enzyme;自动随侧向镜像 |
| label_side | outside | outside/inside/auto |
| leader | radial | radial/elbow/straight;不改变切点 |
| min_label_gap | NULL | 按设备文字框计算;显式值为基因组比例间隔 |
| tick_length | 0.04 | 局部法线方向短线长度 |
| label_offset | 0.18 | 文字局部法线位移 |
| linewidth / label_size | 0.28 / 3.2 | 线宽和文字字号,含义不同 |
| fontface / family | NULL / NULL | 固定字体设置;显式 fontface 取消自动唯一切点加粗 |
find_restriction_sites 返回全部匹配和切点,filter_restriction_sites 选择显示集合。unique、six_plus、unique_6plus 与 reference 有各自条件;reference 仅在精确匹配的参考上使用保存集合。methylation=auto 只对已审计的精确内置参考使用背景,未知样品需明确假设。
5 操作示例、密集图与限制
只增大 min_label_gap,观察标签与引线是否向外扩展;再回到默认,用 label=FALSE 只显示切点。保持完整搜索结果,另存显示子集。小图放不下时增加实际导出尺寸,而不是删除源记录。组合特征与引物后重新检查拥挤,见密集 pETDuet-1。计算切点不是实际酶切实验的验证。