章节与参考
模块四 · 多视图组合 · 第 6 节,共 6 节
4.5 嵌套组合与跨原点放大
本页目录
准备数据与配置(展开)
R · 示例代码
library(dplyr)
fusion_hsp <- sequence_detail_example$paf
fusion_seqs <- bind_rows(
fusion_hsp |> transmute(accver = qaccver, length = qlen),
fusion_hsp |> transmute(accver = saccver, length = slen)
) |>
distinct()
fusion_colours <- setNames(c("#0072B2", "#D55E00"), fusion_seqs$accver)
fusion_links <- fusion_hsp |>
filter(length >= 900, pident >= 85)
fusion_events <- fusion_hsp |>
transmute(accver = qaccver, pos = qstart)R · 示例代码
fusion_center <- ggchord(fusion_seqs |> slice(1)) +
geom_seq(aes(seq_colour = accver), show.legend = FALSE) +
geom_track(
data = fusion_events, geom = "bar", stat = "bin", binwidth = 2000,
boundary = 1, closed = "left", bounds = "clip",
track = position_track("hsp-start-count", width = unit(6, "mm"))
) +
scale_track_value_continuous("hsp-start-count", name = NULL, breaks = c(0, 5)) +
scale_seq_colour_manual(values = fusion_colours) +
coord_circular()R · 示例代码
fusion_linear <- ggchord(fusion_seqs, fusion_hsp) +
geom_seq(show.legend = FALSE) +
geom_link_ribbon(show.legend = FALSE) +
geom_seq_label() +
scale_seq_colour_manual(values = fusion_colours) +
coord_collinear()
fusion_vertical <- fusion_linear +
coord_collinear(seq_axis = "vertical")R · 示例代码
p_fusionview <- ggchord_fusion(fusion_center, layout = "adaptive") +
fusion_panel(fusion_vertical, id = "detail", side = "right") +
fusion_ribbon(fusion_links, qpanel = "center", spanel = "detail", alpha = 0.28)1 嵌套源区域保留独立命名空间
细节图可以本身是Fusion。本例选择未改动的pUC19来源上的两个真实坐标窗口,内部主图是较大窗口,内部细节是较小窗口;外层选区通过 detail/center 指向内部主图,并非指向图片中的任意矩形。
R · 示例代码
data(plasmid_example_pUC19)
source_genome <- plasmid_example_pUC19 |>
dplyr::select(accver, length)
large_region <- data.frame(accver = "pUC19", start = 101, end = 1900)
small_region <- data.frame(accver = "pUC19", start = 301, end = 600)
large_window <- focus_ggchord_data(source_genome, loci = large_region)
small_window <- focus_ggchord_data(source_genome, loci = small_region)
large_plot <- ggchord(large_window$seq_data) +
geom_seq(show.legend = FALSE) + coord_collinear()
small_plot <- ggchord(small_window$seq_data) +
geom_seq(show.legend = FALSE) + coord_collinear()
inner <- magnify_ggchord(large_plot, small_region, small_plot)
whole <- ggchord(source_genome) + geom_seq() + coord_circular()
large_region$detail_panel <- "detail/center"
outer <- magnify_ggchord(
whole, large_region, inner,
center_box = c(.02, .22, .15, .85), detail_box = c(.27, .99, .1, .9)
)
report <- export_ggchord_fusion(outer, width = 14, height = 7)
report$focus_regions
report$focus_region_data_by_composition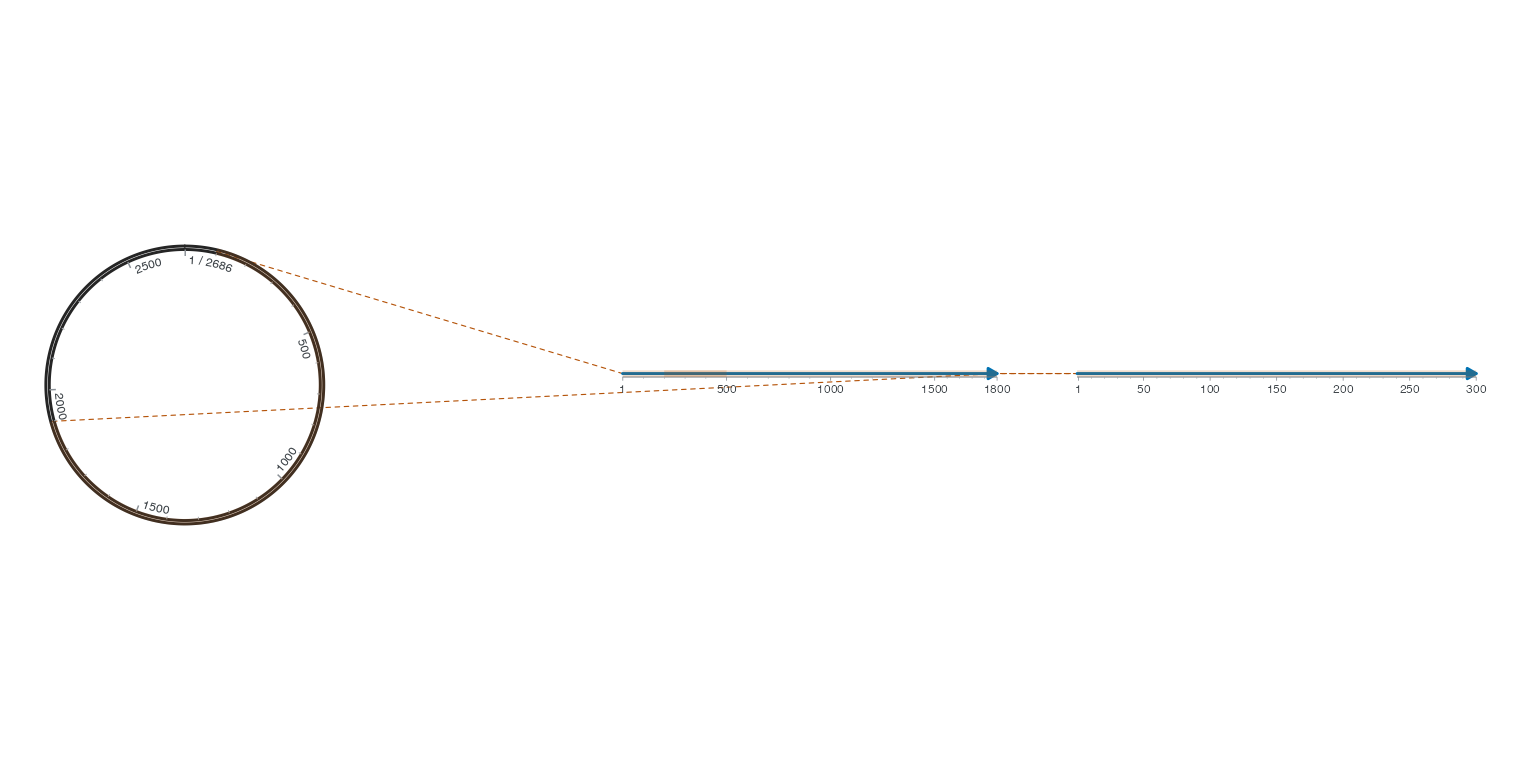
composition_id 与 region_row 将派生选区、front和引线关联到 focus_region_data_by_composition 的各层原始选区。顶层 focus_region_data 仍是原始外层输入。叶面板用 detail/center、detail/detail 等路径命名,组合容器不会被当作单一基因组轴。来源在多个叶面板重复时,应指定完整路径与准确实例;source_panel 可选择 center 下的源叶面板。导出保留实际毫米边界和原始box/angle请求。
各子图保留独立图层、Scale和统计总体,组合器不会暗中复制图层或重算统计。跨原点区间采用后文的显式完整源长度声明。完整负链CDS→基因组focus→真实字符示例见 examples/m3-nested.R。字符保留按物理尺寸的tile/error策略,较小嵌套区域不能仅凭增加DPI容纳60个字母。完整多设备发布验收与更广泛的联合布局优化属于独立工作。
2 显式跨原点选区
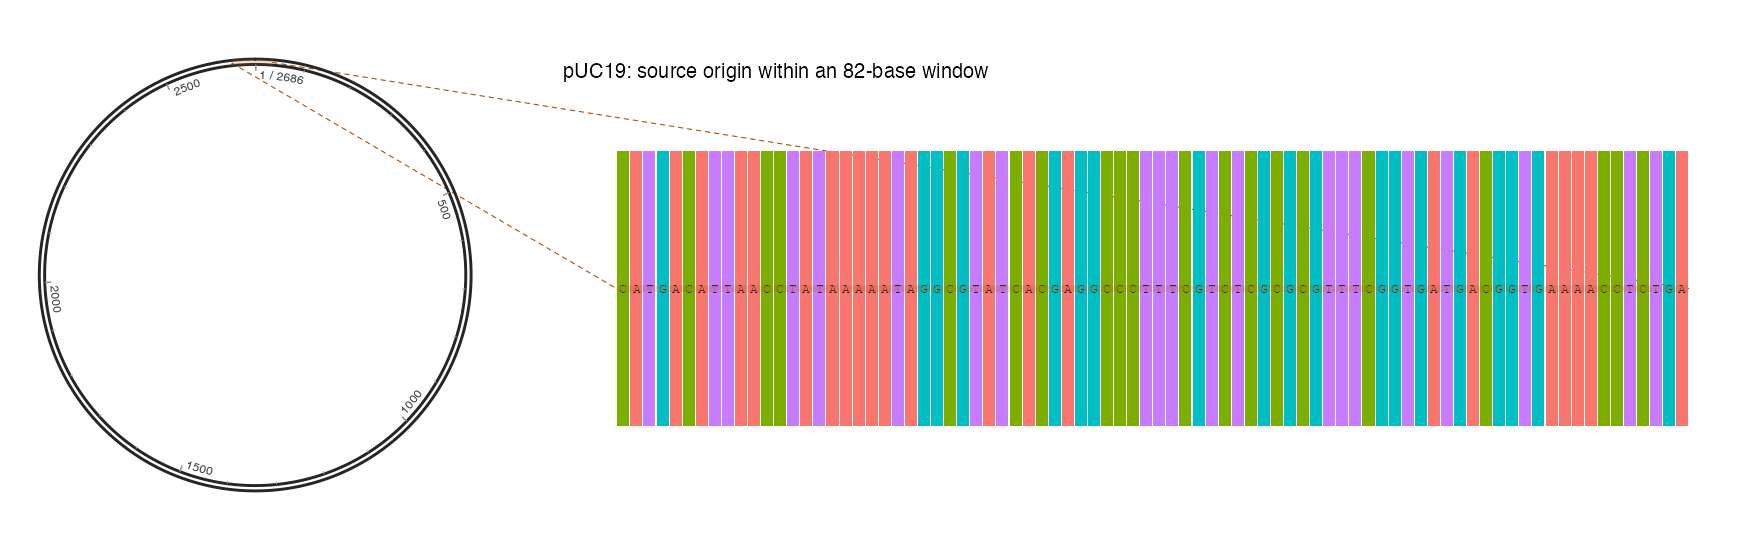
圆形排版不是环状来源的证据。在 start > end 的选区上设置 wrap = TRUE。 两个选定叶面板必须保留相同的完整源长度。字符适配器还需显式 circular = TRUE, 并在 source_data 提供完整字符串或精确 source_length;缺少完整字符串时,字符 仍标为未核对。最多覆盖完整一圈,保证源位置到字符列的反查唯一。负链按自身方向 环绕并保留 gap。不会暗中拼接不同的 focus 实例。
完整真实流程见 examples/origin-detail.R:从未改动的随包 pUC19 FASTA 提取 82 个实际碱基(2640–2686,再到 1–35)。focus_region_data 保留原来的一行; 派生表以 region_piece 区分两段,共享同一 region_row。只有外侧两个边界有引线, 接缝不是另一条选区或生物学关系。
R · 示例代码
# 可选依赖为 dplyr;来源是未经改动的随包 pUC19 FASTA。
library(ggchord)
library(dplyr)
genome <- sequence_detail_example$plasmid_source
source_length <- genome$length[[1L]]
region <- tibble(accver = genome$accver, start = source_length - 46,
end = 35, wrap = TRUE)
# 提取真实来源字符,保留跨原点的字符顺序。
positions <- c(seq.int(region$start, source_length), seq_len(region$end))
fragment <- paste0(substring(genome$sequence, positions, positions), collapse = '')
source <- tibble(accver = 'origin-window', source_accver = genome$accver,
start = region$start, strand = '+', sequence = genome$sequence)
cells <- as_ggchord_alignment(c('origin-window' = fragment), 'DNA',
source_data = source, circular = TRUE)
characters <- ggplot2::ggplot(cells, aes(alignment_column, accver, label = symbol)) +
geom_residue(aes(fill = symbol), show.legend = FALSE) +
ggplot2::theme_void() +
ggplot2::labs(title = 'pUC19: source origin within an 82-base window')
characters <- register_ggchord_alignment(characters, cells)
whole <- ggchord(genome) + geom_seq(show.legend = FALSE) + coord_circular()
origin_detail <- magnify_ggchord(whole, region, characters,
center_box = c(.01, .28, .05, .95), detail_box = c(.32, .99, .1, .9))
view_ggchord(origin_detail, width = 16, height = 5, units = "in")